化学構造ビューア
化合物の名前(英語でも日本語でも)や CAS 番号、SMILES、分子式を入れるだけで、その化合物の基本情報と構造式、そしてマウスで回せる 3D の分子模型を一度に見られるツールです。
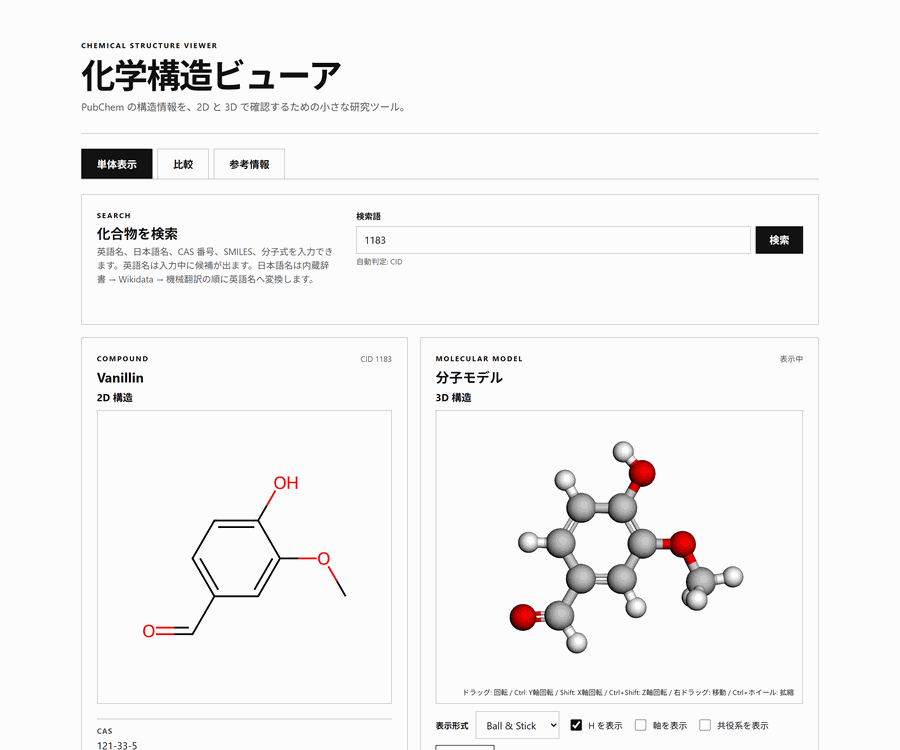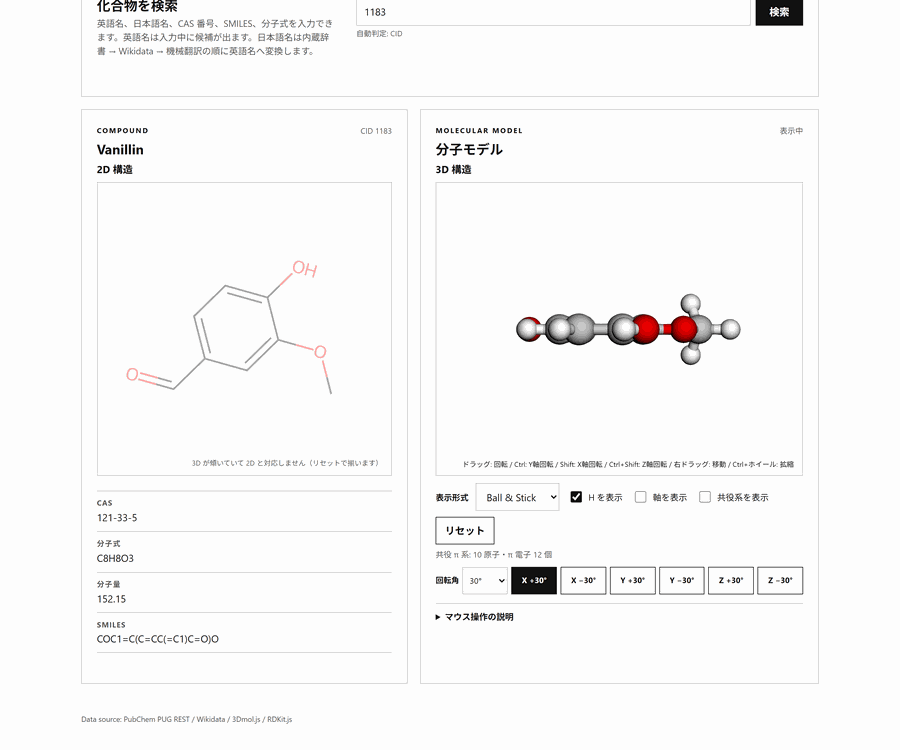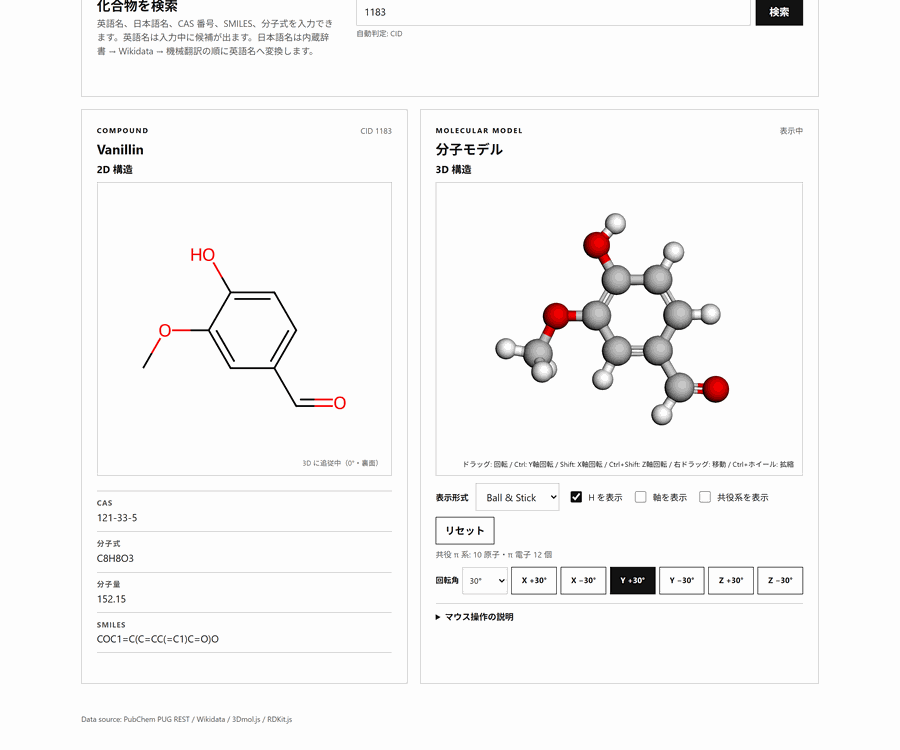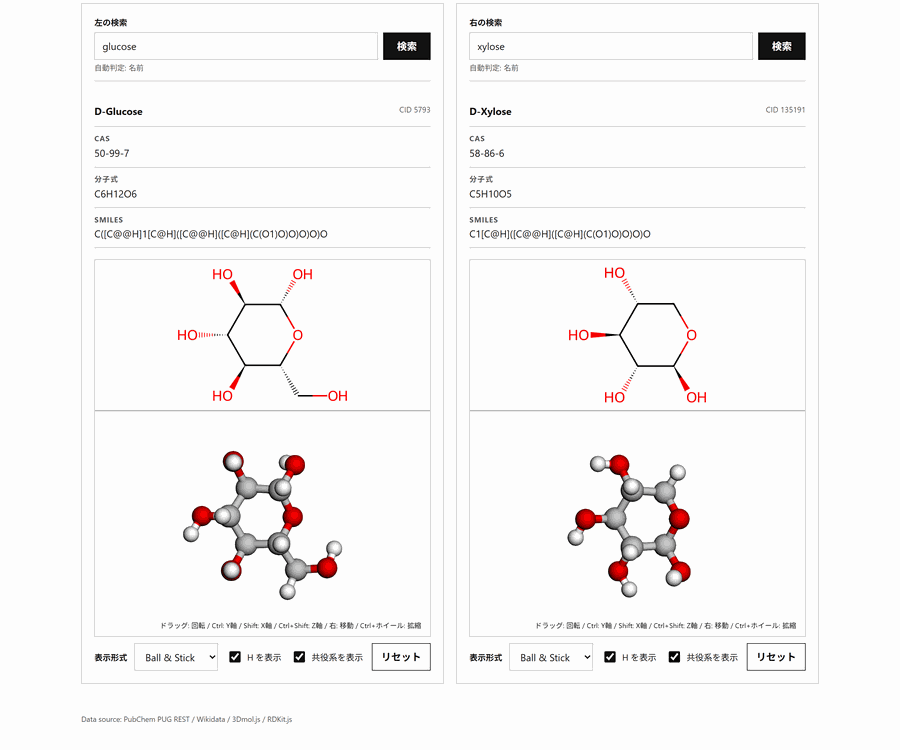
3D 模型を回すと左の平面構造式も同じ向きに回るので、「いま 3D のどこを見ているのか」を見失いません。「共役系を表示」を入れると、電子が行き来できる範囲(共役 π 系)の結合がピンクに塗られます。比較タブでは 2 つの化合物を左右に並べて見比べられます。データはすべて公開データベース(PubChem など)から取得し、独自のサーバーは持ちません。
使い方
-
化合物を検索して 2D と 3D を表示する
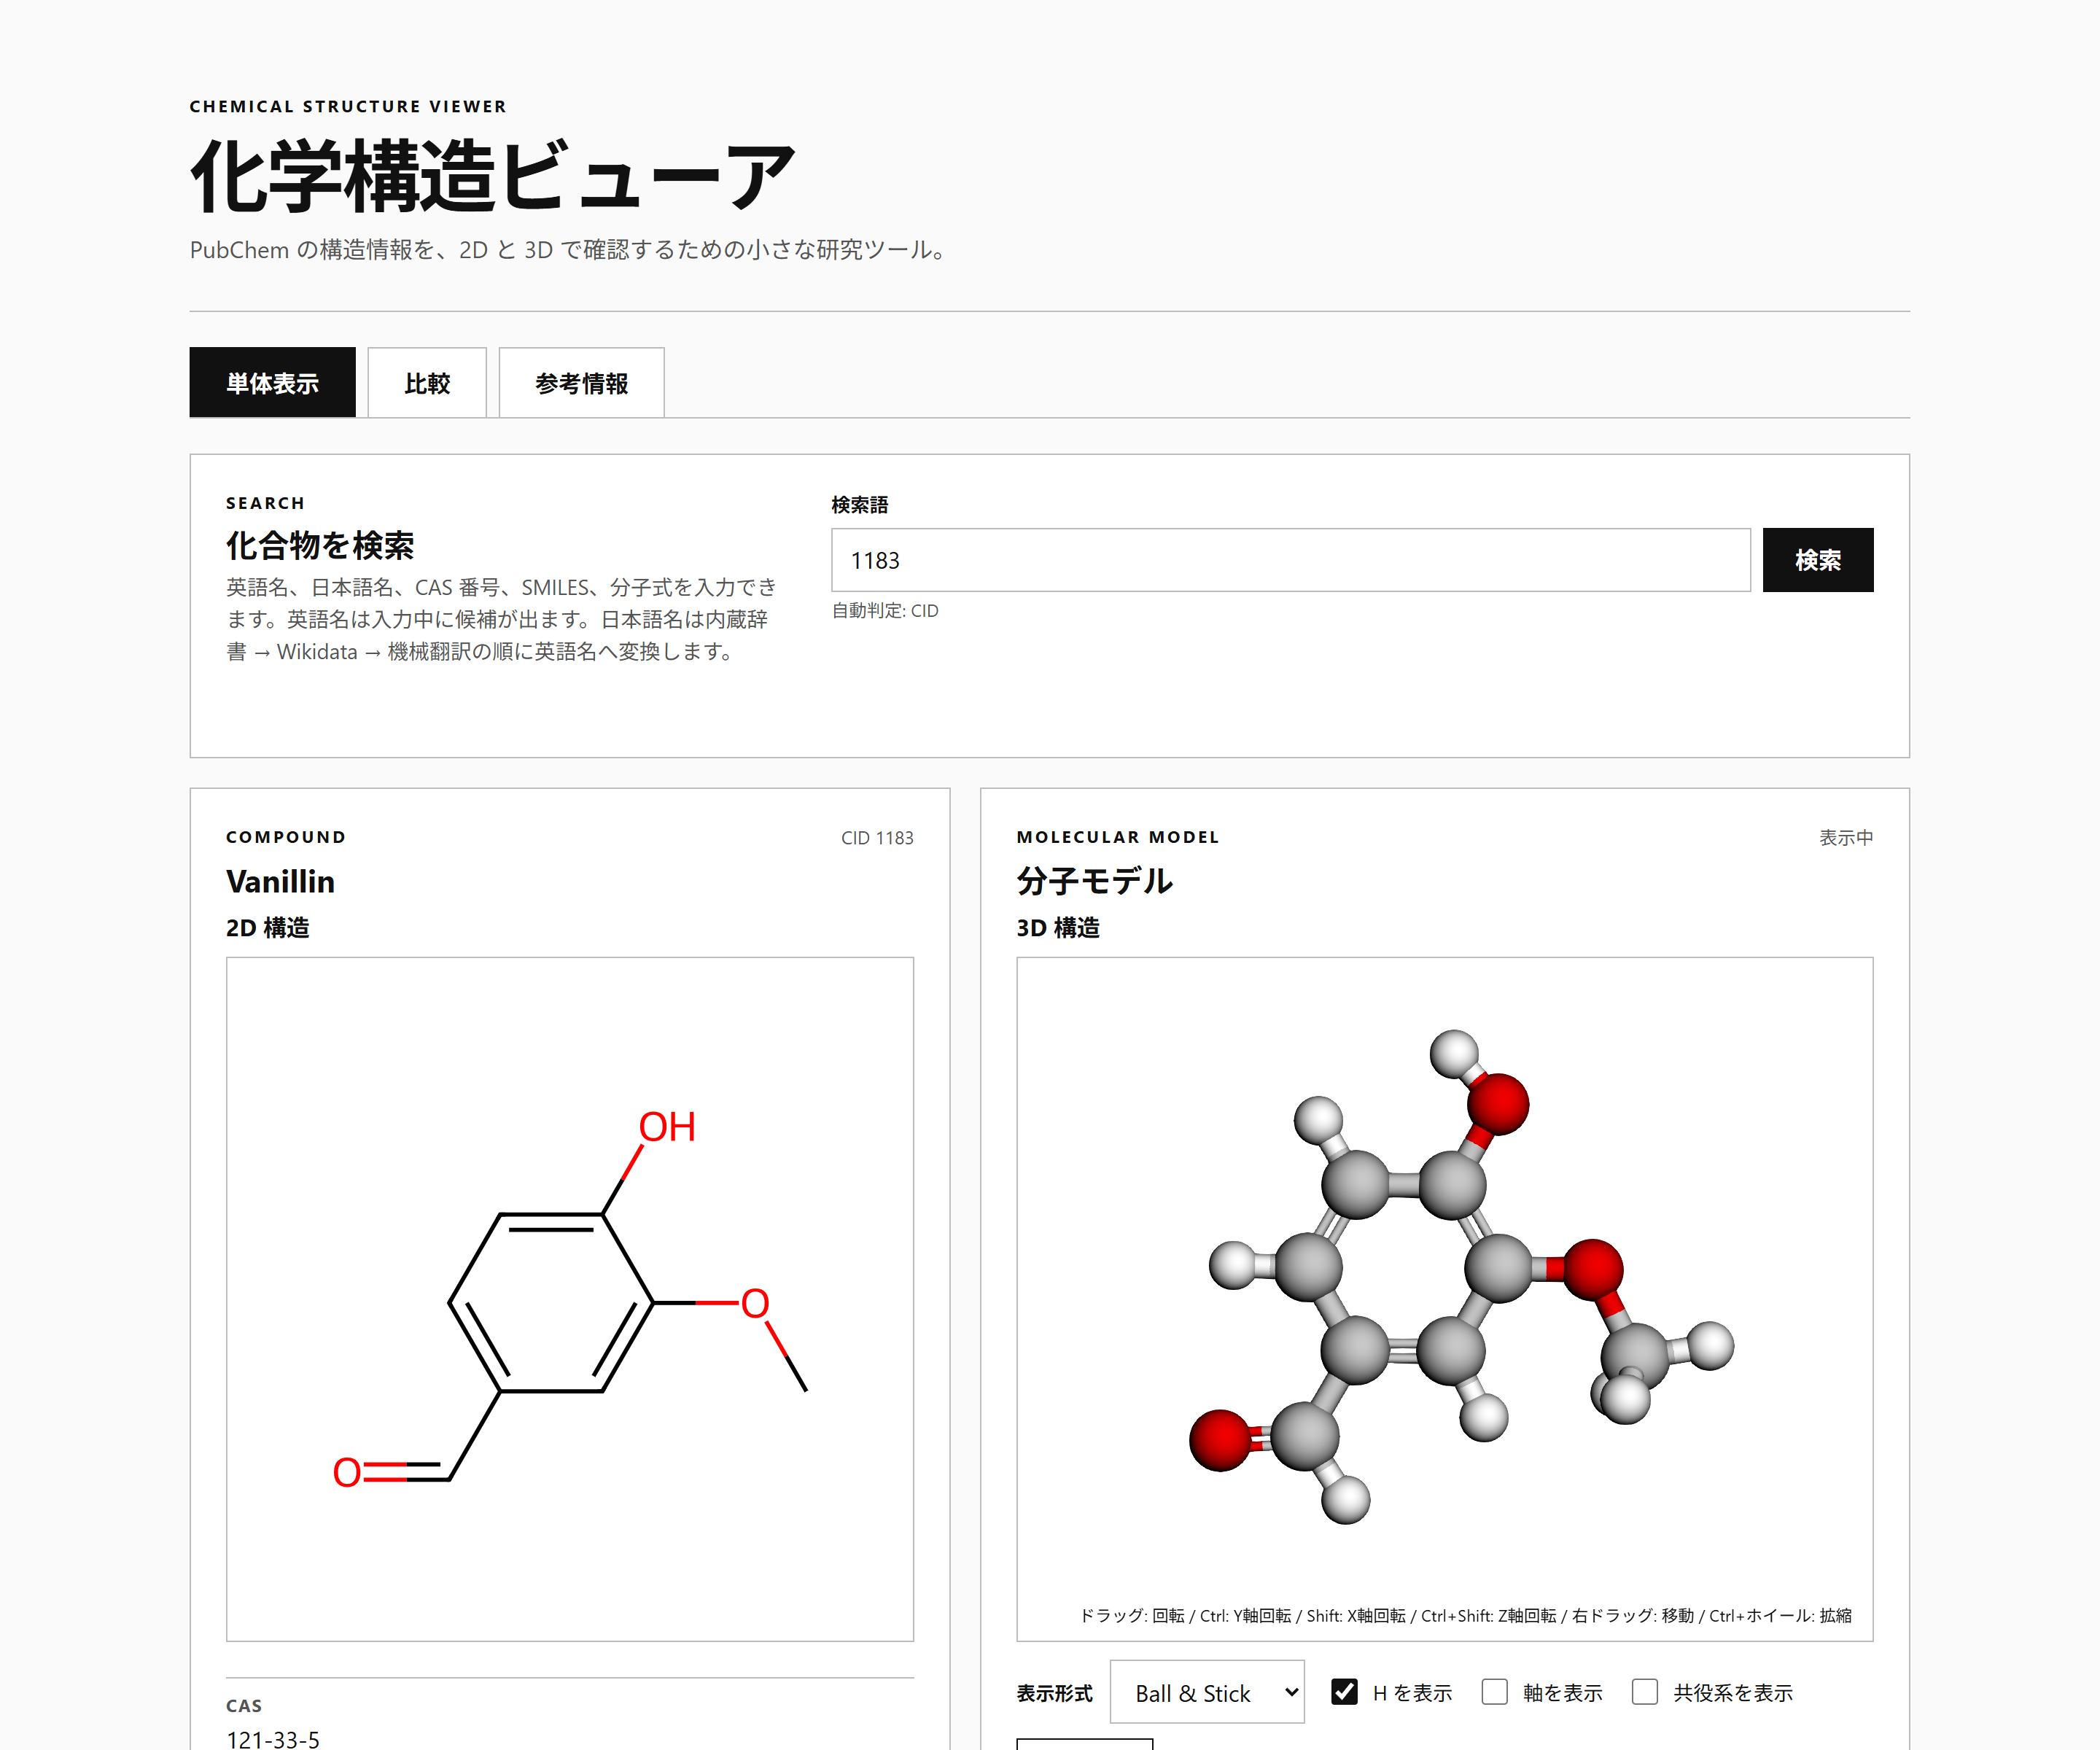
検索欄に英語名・日本語名・CAS 番号・SMILES・分子式・CID のどれかを入れて「検索」を押します。入力欄の下に「自動判定: CID」のように種別が出ます(画面は ?cid=1183 で開いたバニリンの例)。左に名前・CID・2D 構造式・CAS・分子式・分子量・SMILES、右に Ball & Stick の 3D モデルが出ます。3D の初期視点は 2D 構造式と同じ向きに揃えてあります。英語名は 3 文字以上で入力候補が出ます。
-
共役 π 系と画面固定の軸を表示する
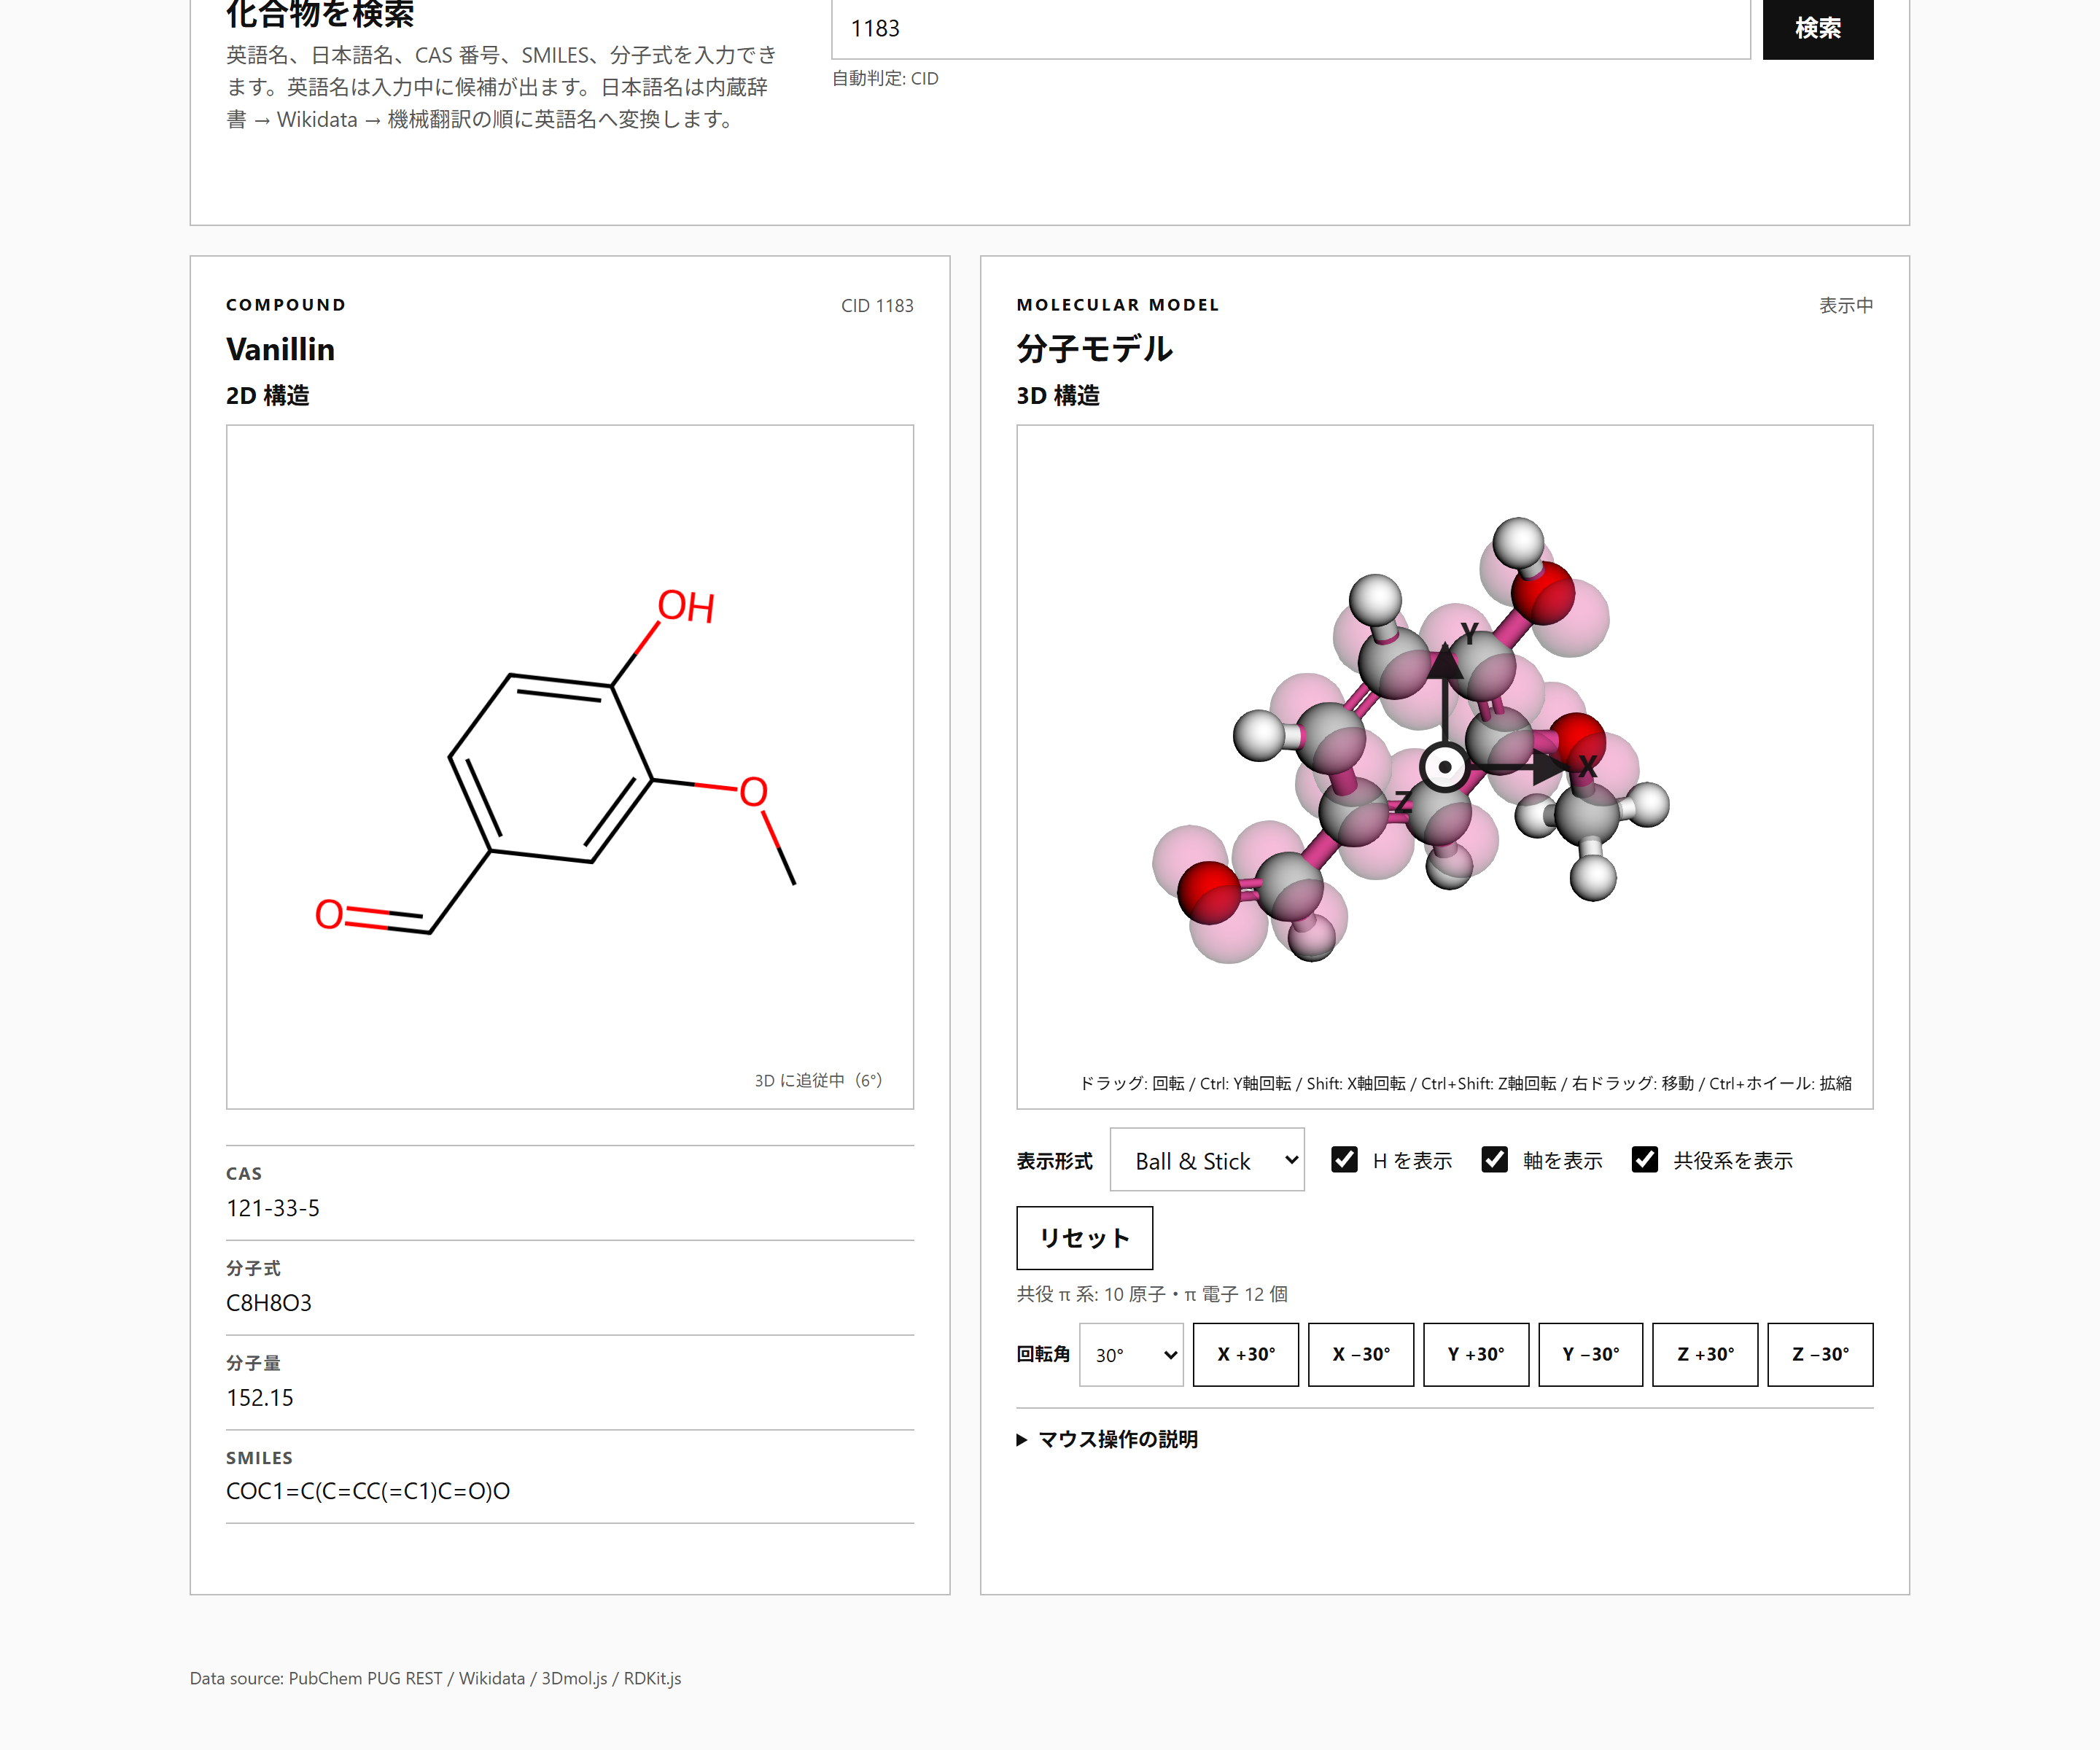
「共役系を表示」を ON にすると、共役 π 系に入っている原子どうしの結合がピンク(#e8489a)に塗られ、各原子の上下に半透明のローブが重なります(原子の球は元素色のまま)。バニリンでは芳香環・C=O と、隣接する OH / OMe の O が含まれ、メチル基は含まれません。表示形式は Ball & Stick / Stick / Space Filling を切り替えられ、Space Filling では結合が無いので原子の球がピンクになります。
-
軸で回すと 2D 構造式が追従する
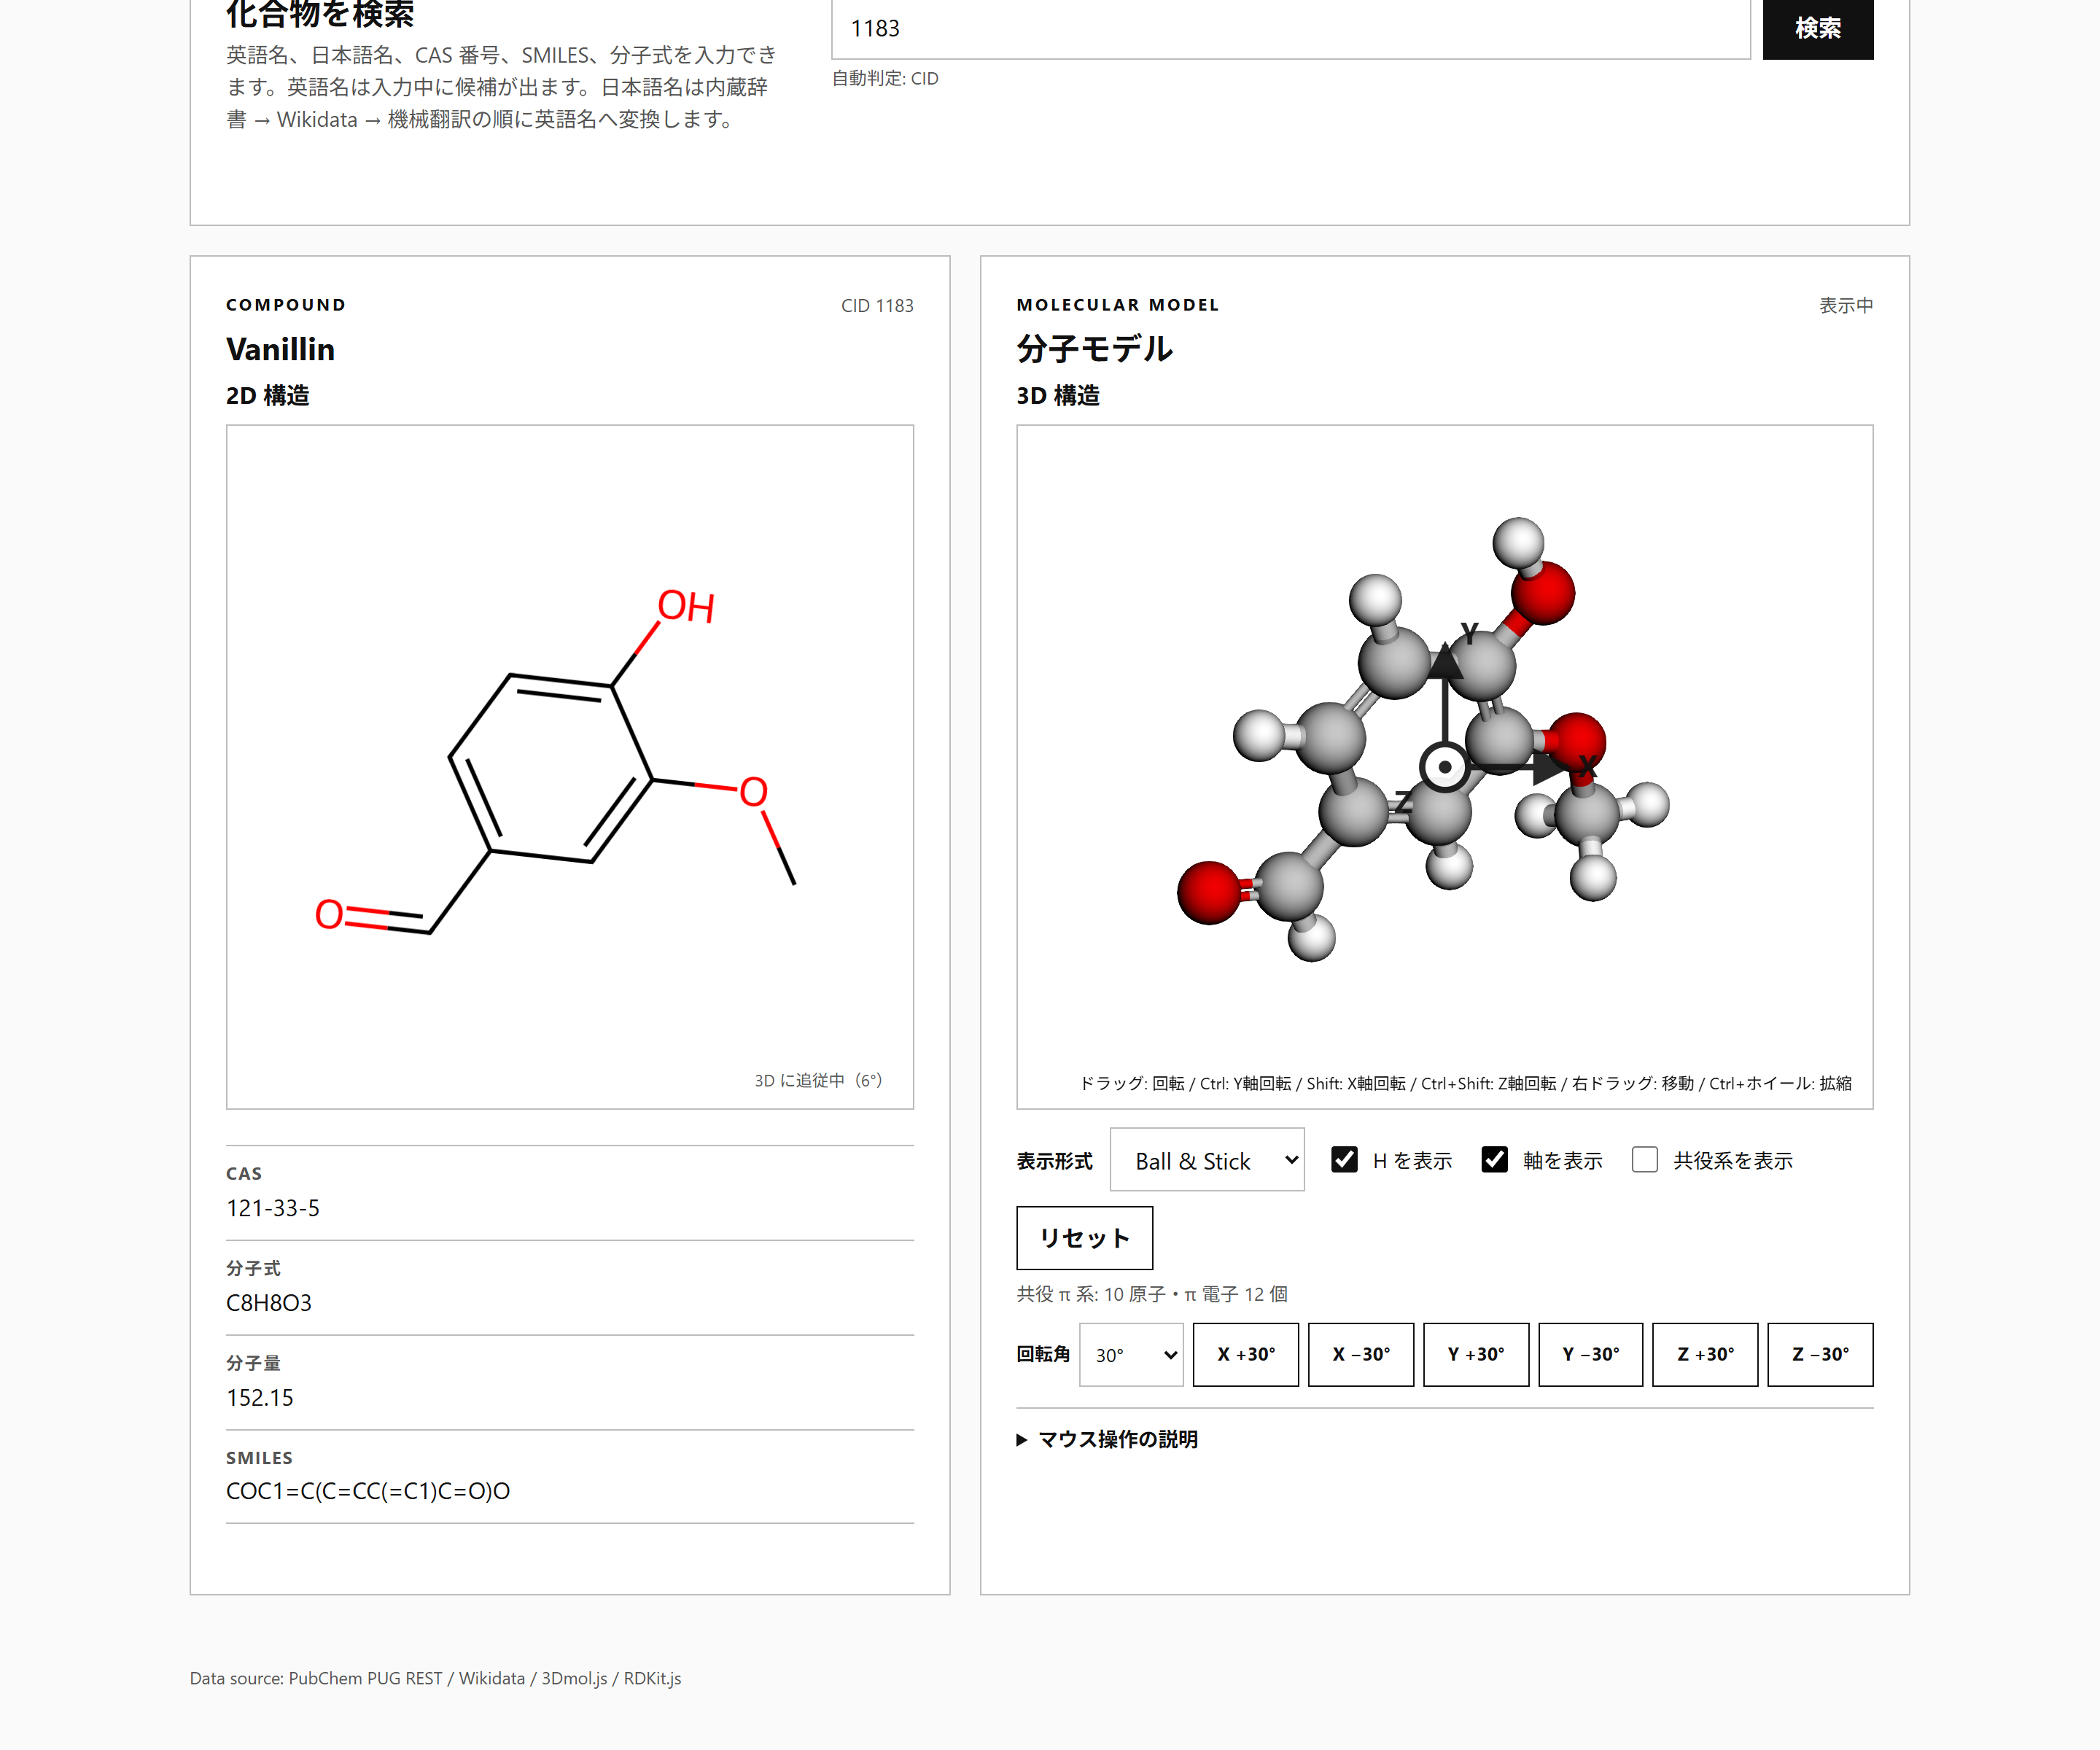
「回転角」を 30° にして Z +30° を 12 回押すと分子が画面内で 1 周し、左の 2D 構造式も同じ角度だけ回ります。続けて X 軸・Y 軸でも 1 周させると、真横(初期視点から 60〜120°)では 2D 枠が薄くなり「3D が傾いていて 2D と対応しません」と出て、裏側から見る範囲では 2D が左右反転して「・裏面」が付き、正面に戻ると元に戻ります。画面は X +30°・Y +30° だけ傾けて「軸を表示」を ON にした状態です。軸ガイド(X 右・Y 上・Z 手前)は画面に固定されていて分子と一緒には回りません。マウスの左ドラッグでも同じように追従し、「リセット」で 2D と同じ向きに戻ります。
-
比較タブで 2 分子を並べる
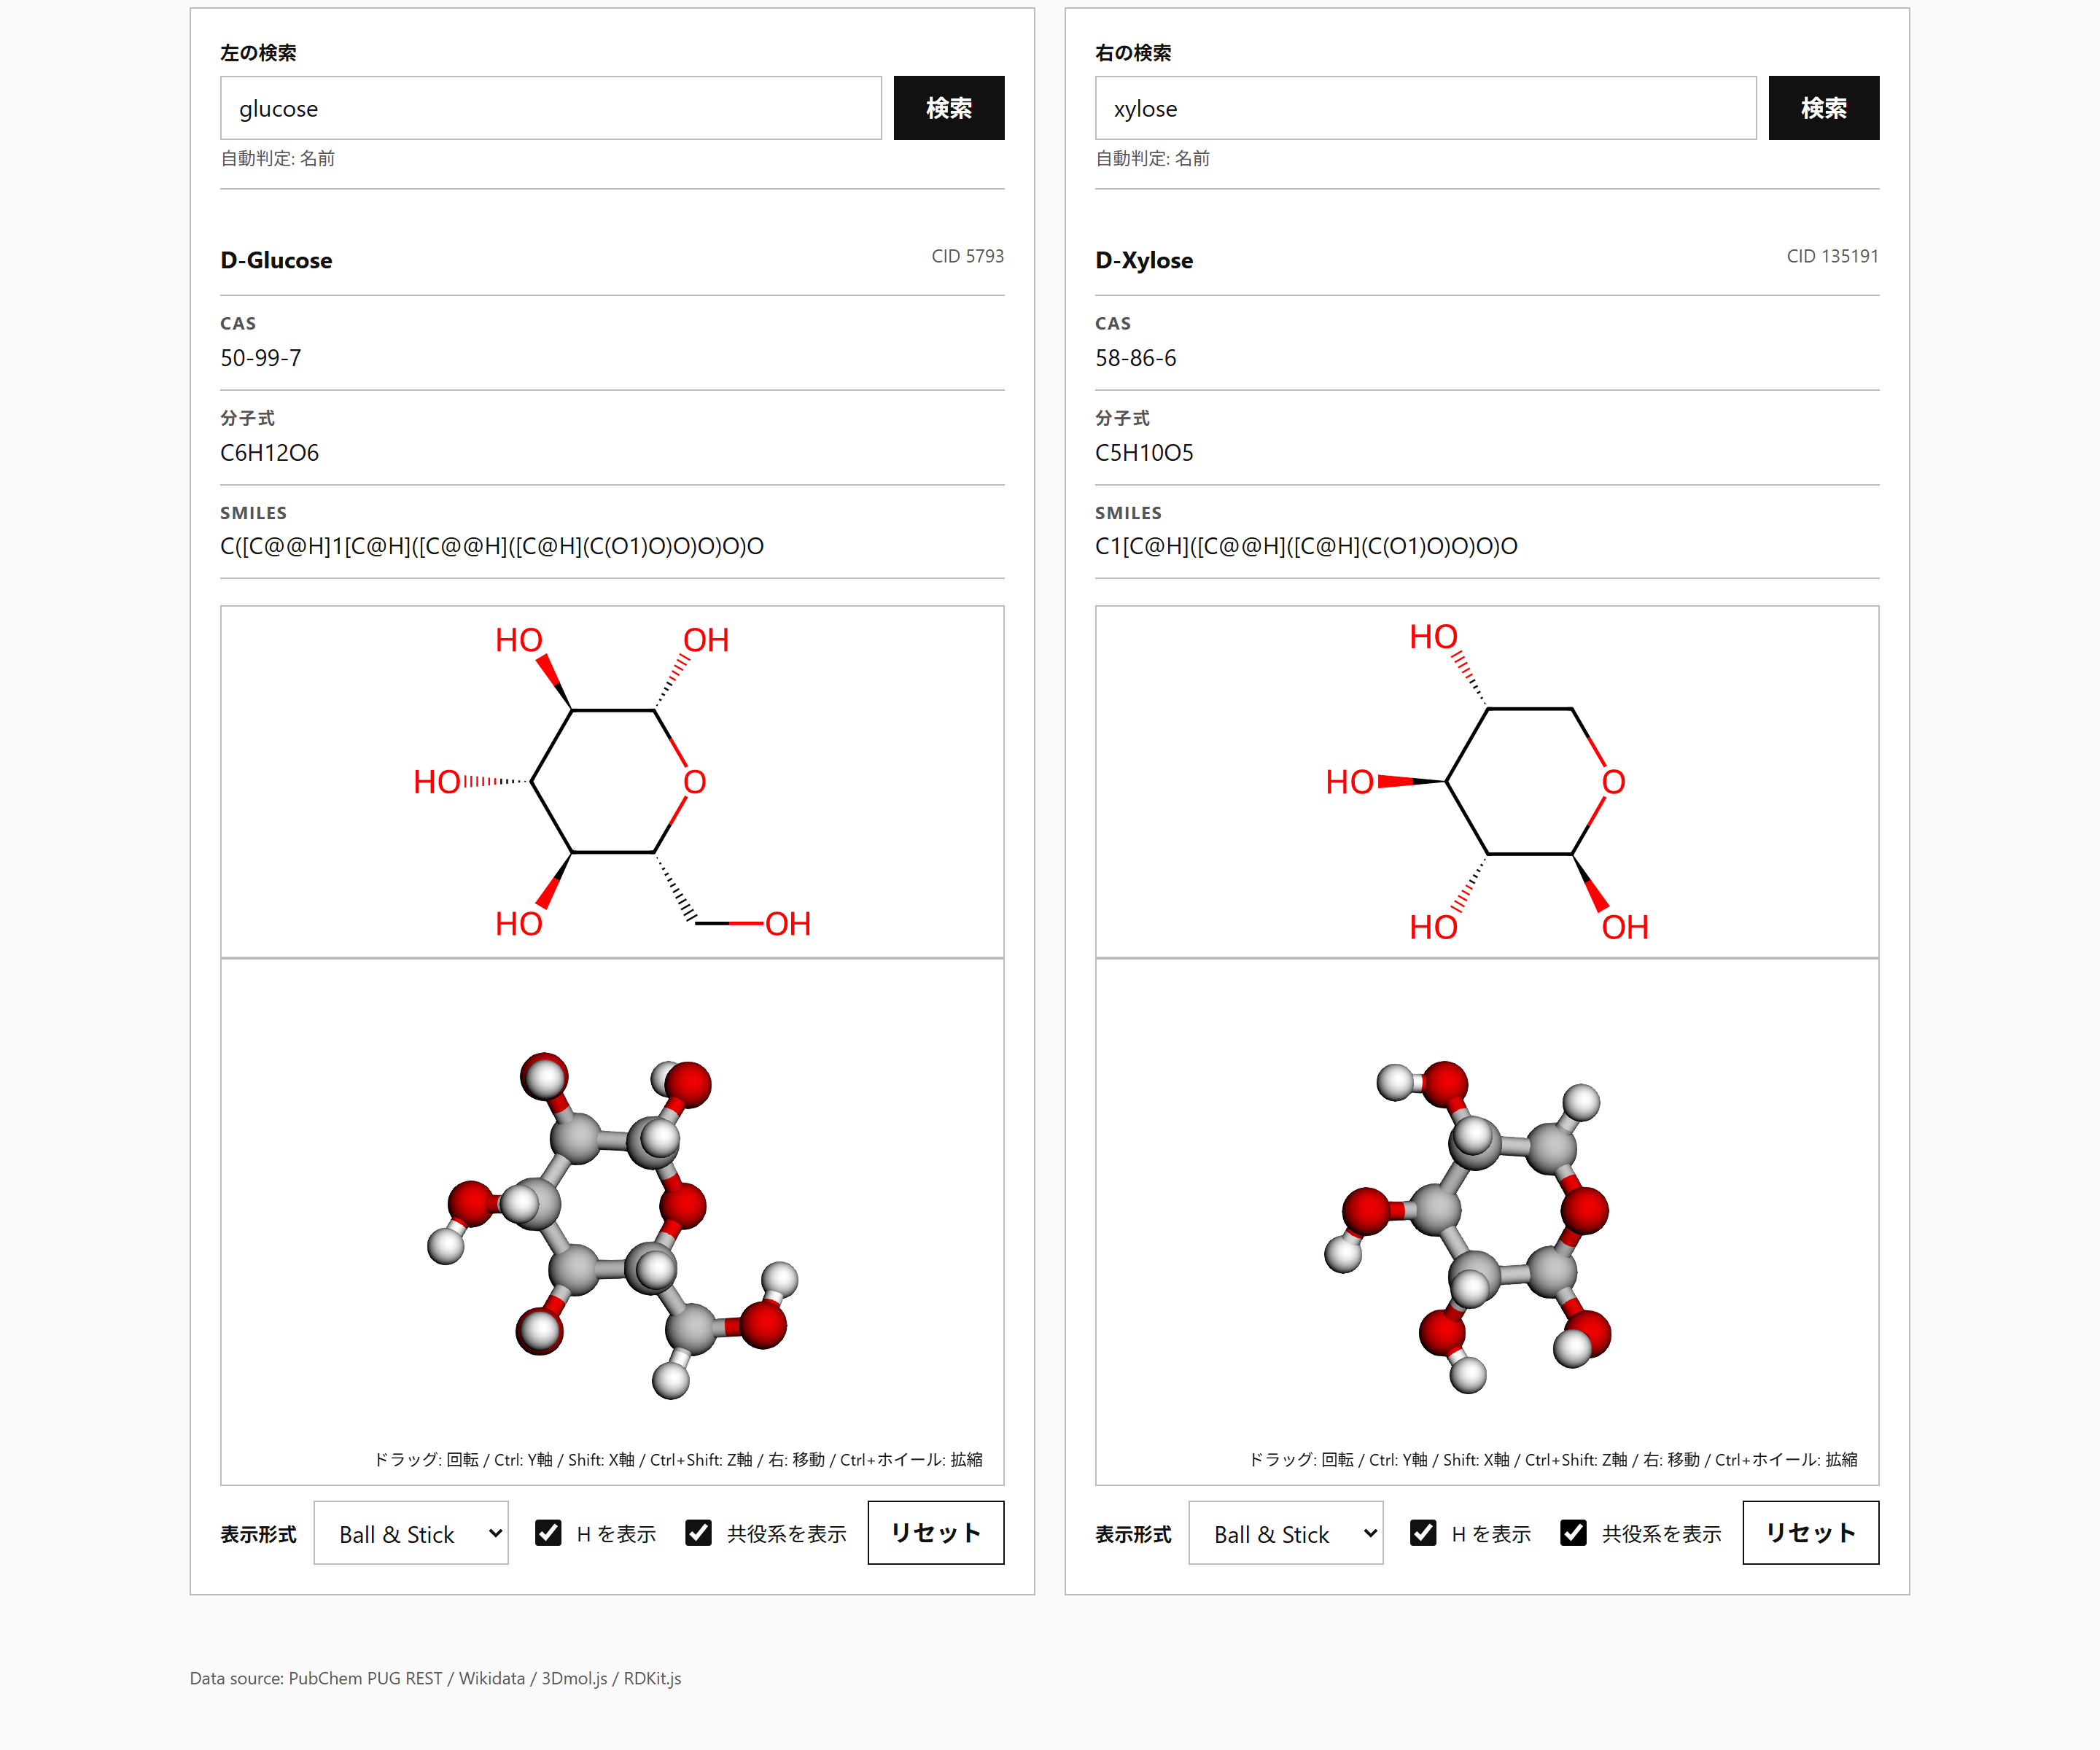
「比較」タブに切り替えると、単体表示で見ていた化合物が左枠に引き継がれます(左枠が空のとき)。左右それぞれの検索欄に化合物を入れると、CAS・分子式・SMILES・2D・3D が左右に並びます(画面は左 glucose、右 xylose)。表示形式・H 表示・共役系表示・リセットは左右それぞれ独立で、「両方をリセット」ボタンで両側の視点を同時に戻せます。糖のように共役 π 系が無い分子では「共役系を表示」を ON にしても色は付きません。
-
参考情報タブで利用サービスを確認する
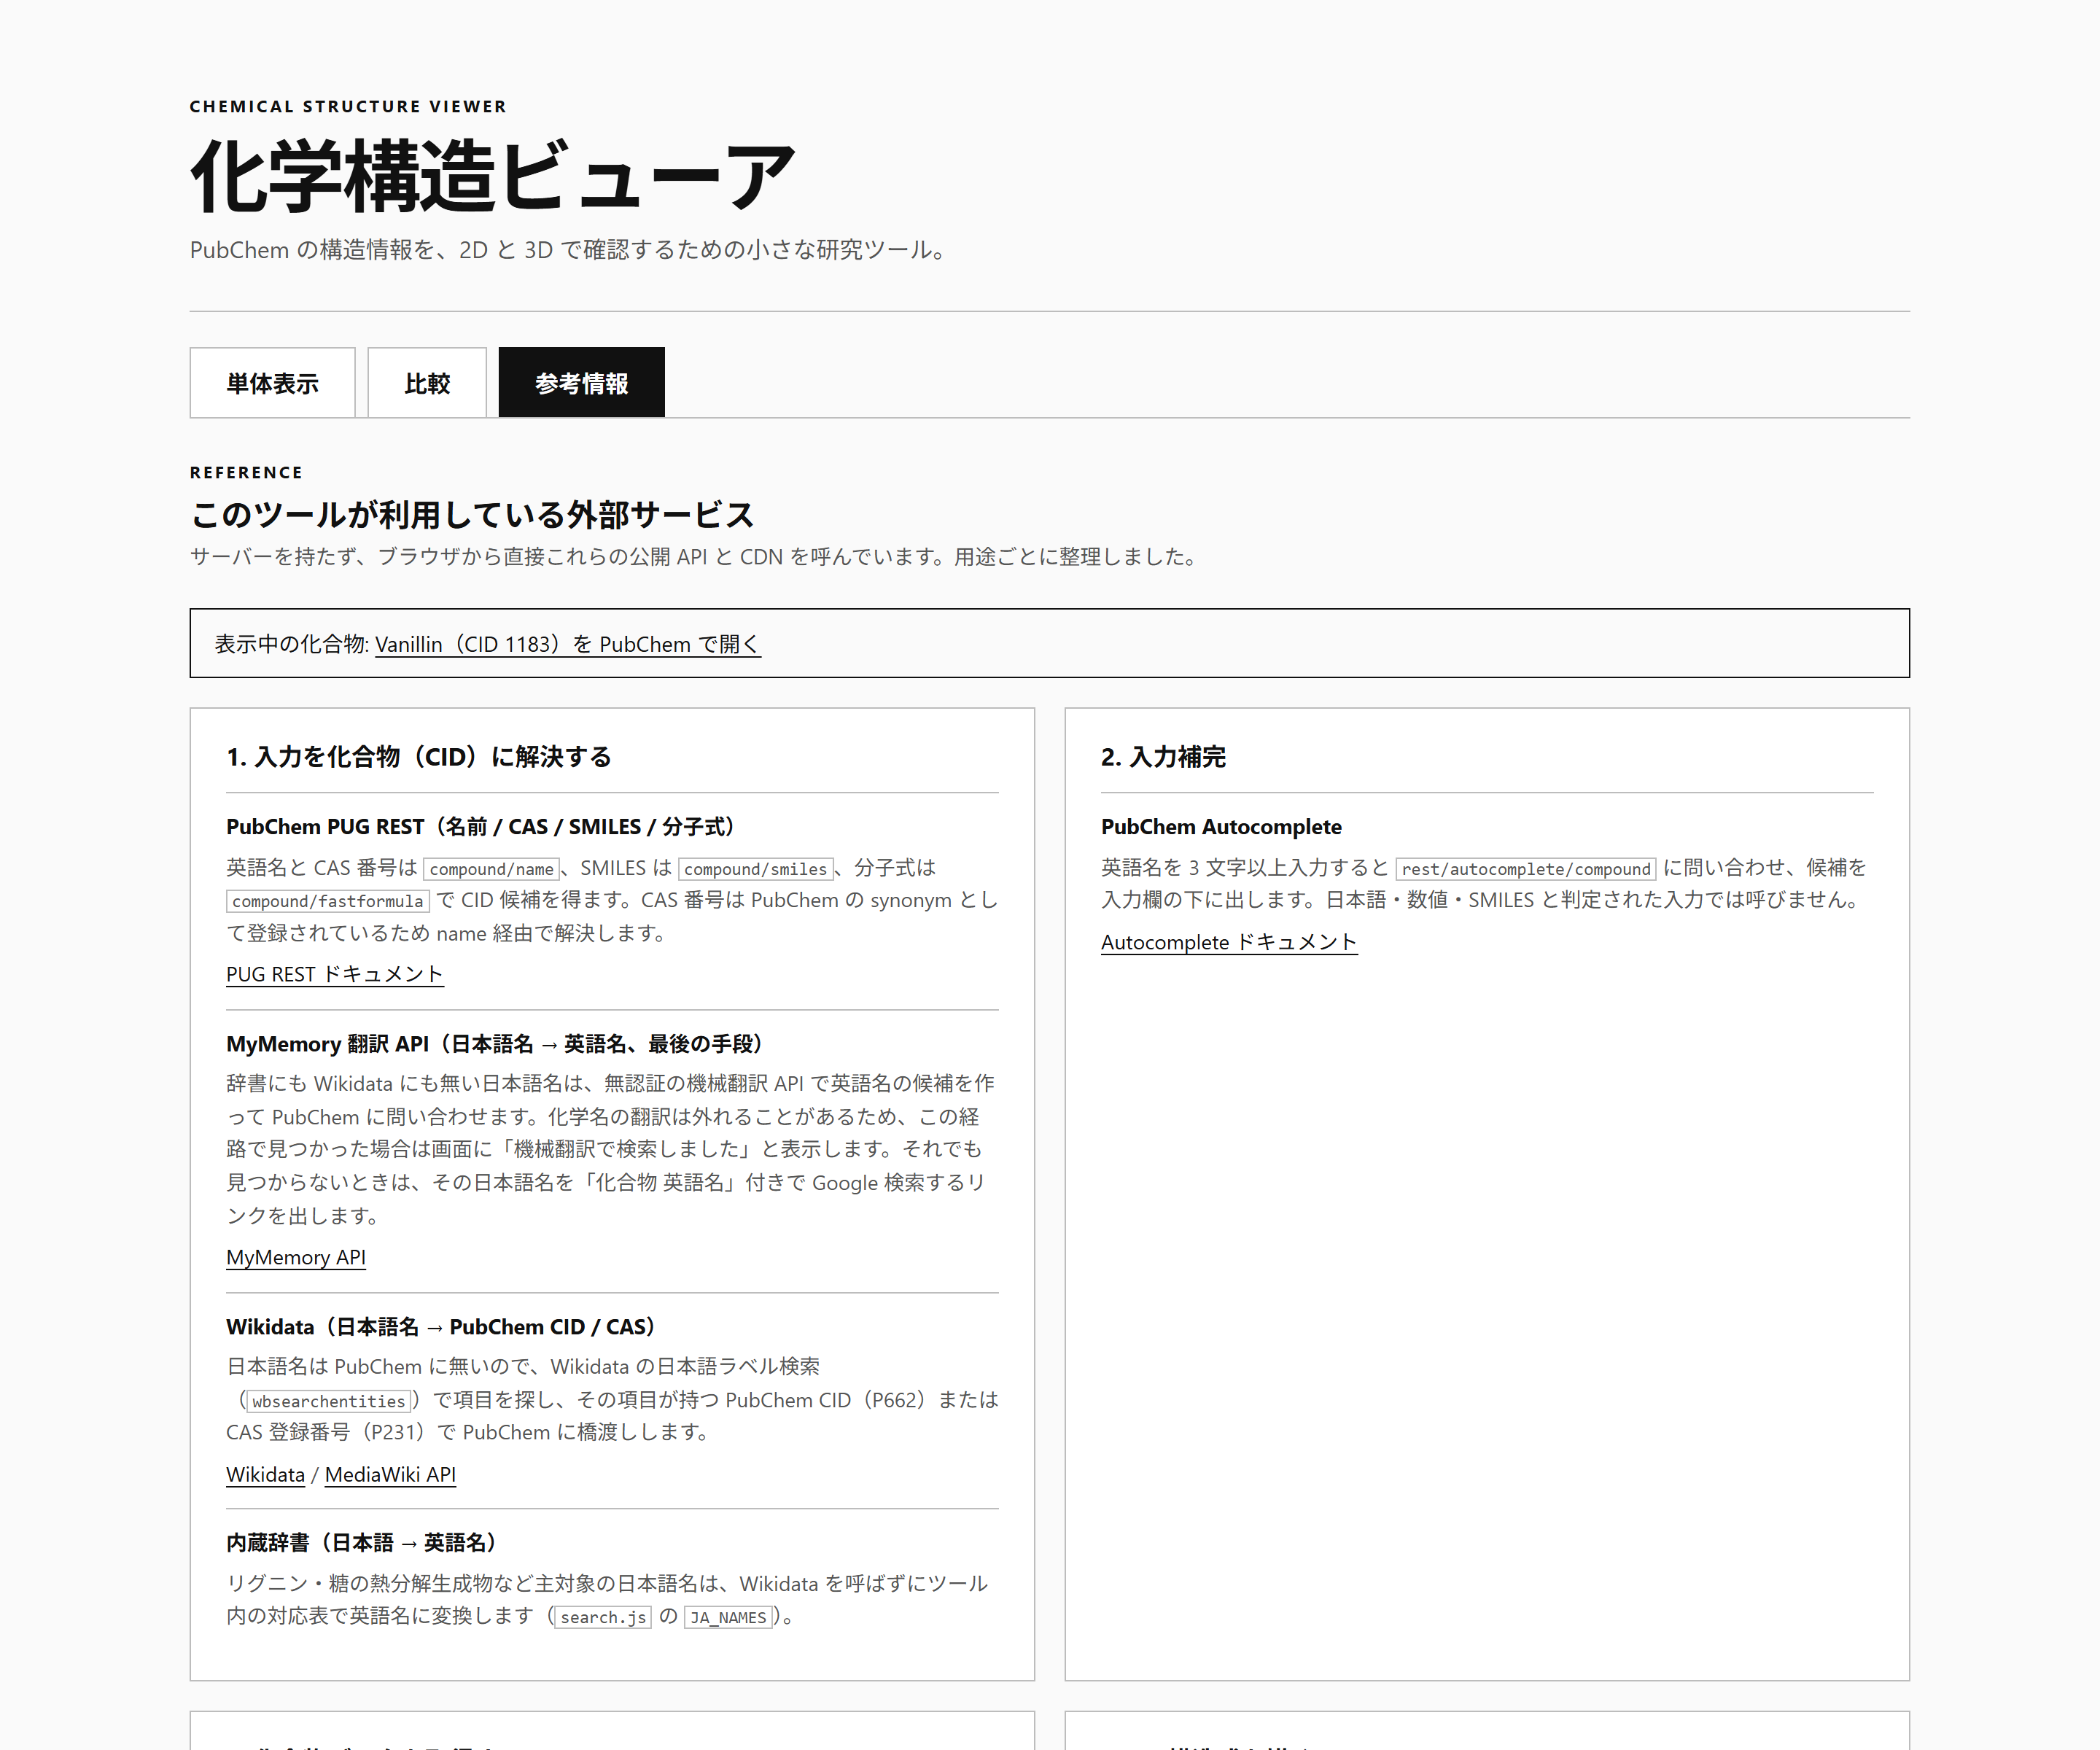
「参考情報」タブには、このツールが呼んでいる外部サービスを用途別(入力の CID 解決 / 入力補完 / 化合物データ取得 / 2D 描画 / 3D 描画 / ライセンス)に整理して載せています。表示中の化合物があれば「Vanillin(CID 1183)を PubChem で開く」リンクも出ます。
設定項目
- 表示形式
- Ball & Stick(既定・結合半径 0.18、球スケール 0.3)/ Stick / Space Filling(球スケール 1)の 3 種。共役系表示中は Ball & Stick と Stick では結合だけをピンクに塗り、結合の無い Space Filling では原子の球をピンクにする。
- H を表示
- 既定 ON。OFF にすると水素原子を描かない(共役系の色分けは保たれる)。
- 軸を表示
- 既定 OFF。ON で 3D 枠の中央に X(右)・Y(上)・Z(手前)の軸ガイド(SVG)を重ねる。画面に固定されているので分子を回しても動かない。マウス操作と X/Y/Z ボタンの回転軸はこのガイドと同じ画面基準。
- 共役系を表示
- 既定 OFF。ON で共役 π 系の結合をピンク(#e8489a)に塗り、各 π 原子の上下 0.8 Å に半径 0.55・不透明度 0.6 のローブを置く。チェックボックスの下に「共役 π 系: N 原子・π 電子 M 個」と判定結果が出る。比較タブでは左右それぞれにある。
- 回転角(X / Y / Z ボタン)
- 30° / 45° / 60° / 90°(既定 90°)から選ぶ。X ± / Y ± / Z ± の 6 ボタンが画面基準の軸まわりに選んだ角度だけ回し、ボタンの表示も「X +45°」のように追従する。
- 左ドラッグ
- 自由回転。マウスの移動量 1 px あたり 0.5° 回る(横方向 → Y 軸、縦方向 → X 軸)。
- Ctrl + 左ドラッグ
- 画面の縦軸(Y 軸)まわりだけ回転。横方向の動きだけが効く。修飾キーはドラッグ中も毎回見るので途中で Ctrl を押しても切り替わる。
- Shift + 左ドラッグ
- 画面の横軸(X 軸)まわりだけ回転。縦方向の動きだけが効く。
- Ctrl + Shift + 左ドラッグ
- 画面の奥行き軸(Z 軸)まわりだけ回転(画面内で時計の針のように回る)。横方向の動きだけが効く。
- 右ドラッグ
- 分子の平行移動。回転と拡大率は変わらない。
- Ctrl + ホイール
- 拡大縮小(1 ノッチで 1.12 倍 / 1÷1.12 倍)。Ctrl 無しのホイールは何もしない(ページのスクロール中に誤って拡縮しないため)。
- リセット
- 3D の視点を初期視点(2D 構造式と揃えた向き)に戻す。回転・移動・拡縮のすべてが戻り、2D の傾き警告も消える。
仕組みと使った技術
全体の流れ
- 入力文字列を正規表現で判定する(日本語 → ja、空白を含む → 名前、数字のみ → CID、数字-数字-数字 → CAS、記号 [ ] ( ) = # @ を含む → SMILES、元素記号と数字だけ → 分子式、それ以外 → 名前)。判定結果は入力欄の下に「自動判定: …」と出す。
- 種別ごとに PubChem PUG REST で CID 候補(最大 8 件)を引く。名前・CAS は compound/name、SMILES は compound/smiles、分子式は compound/fastformula。日本語名は内蔵辞書 JA_NAMES(約 90 語、リグニン・糖の熱分解生成物と基本的な芳香族)→ Wikidata(P662 → P231 → P233 → 英語ラベル)→ MyMemory 機械翻訳の順に英語名や CID へ変換する。候補が 2 件以上ならボタン一覧を出し、先頭を自動で読み込む。
- 選ばれた CID について、property(Title, IUPACName, SMILES, ConnectivitySMILES, MolecularFormula, MolecularWeight)→ synonyms → record/SDF?record_type=3d の順に直列で取得する。CAS は synonyms から正規表現で抽出、3D が無ければ 2D SDF で代替する。503 / 429 は 0.6 / 1.2 / 2.4 秒待って最大 3 回再試行し、各 fetch には 18 秒のタイムアウトを付ける。
- 2D 構造式は RDKit.js で 3D と同じ SDF から描く(水素を除いて 2D 座標を生成し SVG 化)。RDKit が使えない・解釈できないときは PubChem の PNG(300×300)にフォールバックする。SDF から描いたときは重原子の 2D 座標を保持し、3D との向き合わせに使う。
- 3Dmol.js で SDF を読み込んで表示形式・H 表示を適用し、Horn の四元数法で「3D の重原子座標を 2D 座標(z=0)に最も近づける回転」を求めて初期視点にする。この視点をリセット先として保存する。
- マウス操作は 3Dmol の既定を使わず、viewer 枠の mousedown / wheel を capture で受けて自前で処理する(左 = 自由回転 0.5°/px、Ctrl = Y 軸、Shift = X 軸、Ctrl+Shift = Z 軸、右 = 移動、Ctrl+ホイール = 拡縮)。回転軸はすべて画面基準(vx / vy / vz)で、X/Y/Z ボタンと軸ガイド SVG も同じ軸を指す。
- 視点が変わるたびに、重原子の画面投影と 2D 座標を 2 次元の最小二乗(複素相関)で重ね、2D 構造式を CSS rotate(裏面なら scaleX(-1) も)で追従させる。初期視点からの傾き角を四元数から計算し、60〜120° なら 2D を薄くして警告を出す。
- 「共役系を表示」は orbital.js が 3Dmol のモデルから結合次数を読み、二重結合を持つ原子と隣接する孤立電子対の原子を π 系として選ぶ。選ばれた原子の結合を #e8489a で塗り、分子平面の法線方向(隣接原子との外積)に半透明の球を上下 1 対ずつ置く。
- 比較タブでは左右に独立した 3Dmol ビューアを持ち、単体表示の化合物を左枠に引き継ぐ。タブ切替時に非表示中で寸法を失ったビューアを resize して描き直す。参考情報タブは利用サービスの一覧で、表示中の化合物の PubChem リンクを出す。
使った技術
- HTML / CSS / JavaScript(静的 6 ファイル・ビルド不要)
- index.html / style.css / search.js(入力判定と API 呼び出し)/ viewer3d.js(3D 描画・マウス操作・向き合わせ)/ orbital.js(共役 π 系判定と Hückel 計算)/ app.js(状態・DOM 配線・タブ)。ES module は使わず file:// 直開きでも動く。
- PubChem PUG REST / Autocomplete
- CID 解決(name / smiles / fastformula)、物性・synonyms・3D SDF の取得、2D PNG のフォールバック、英語名の入力補完(300 ms デバウンス、3 文字以上)。
- Wikidata MediaWiki API
- 日本語名の項目検索(wbsearchentities)と、P662 / P231 / P233 / 英語ラベルの取得(wbgetentities)。
- MyMemory 翻訳 API
- 辞書にも Wikidata にも無い日本語名を英語に機械翻訳する最後の手段(候補は最大 3 件)。
- RDKit.js 2025.3.4(WebAssembly)
- SDF / SMILES から 2D 構造式 SVG を生成し、2D 座標を取り出す。
- 3Dmol.js 2.5.5
- 3D 分子モデルの WebGL 描画、スタイル適用、画面軸まわりの回転、ローブ球の描画。
- Cloudflare Workers(静的配信)
- https://chem.daijirotaira.com で公開。noindex を付与し、docs / md / .env などの作業ファイルは配信対象から除外。
実装の工夫
- 入力種別の判定は上から順に最初に一致した規則で決める。空白を含む入力は常に名前扱いにしているのは、"(E)-ferulic acid" のような括弧付き名が SMILES と誤判定されたため。
- PubChem の 5 req/s を守るため、検索ボタンを取得中は無効化し、補完は 300 ms のデバウンスと直前リクエストの abort を行い、検索開始時には補完リクエストを中断する。検索と CID 読み込みには世代トークンを持たせ、古い応答が新しい表示を上書きしないようにしている。
- 2D 構造式を SMILES ではなく 3D と同じ SDF から描くことで、RDKit の 2D 座標と PubChem の 3D 座標の原子の並びが一致し、Horn の四元数法で初期視点を 2D に揃えられる(四元数の成分順は 3Dmol の view 配列 [.., x, y, z, w] に合わせて実測で確認)。
- 2D 追従の傾き警告は、重ね合わせの残差ではなく初期視点からの傾き角で判定する。残差だと面外にメチル基を持つ配座(guaiacol)が正面でも大きく、常時警告になったため。
- 3Dmol 2.5.5 の既定マウス(左 = 回転・Ctrl+左 = 移動・Shift+左 = 拡縮・右 = 拡縮)はこのツールの割り当てと衝突するので、frame 要素の capture リスナーで mousedown / wheel を先に受けて stopImmediatePropagation し、自前で rotate / setView / zoom を呼ぶ。中ドラッグとタッチは 3Dmol の既定のまま。
- 右ドラッグの移動は viewer.translate() ではなく screenOffsetToModel で画面オフセットをモデル座標に変換して view の位置に足す。translate() は getView() に含まれずリセットで戻らないため。
- 共役系の強調は setStyle で π 原子だけに色付きの stick スタイルを重ねる(結合は両端の原子の色で半分ずつ塗られる)。表示形式や H 表示を変えたあとも同じ関数で塗り直して色を保つ。ローブは addSphere の shape なので、モデルを clear したときは呼び出し側で再追加する。
- 軸ガイドは 3D シーン内のオブジェクトではなく、viewer 枠に重ねた画面固定の SVG。表示切替は SVG 要素に hidden の IDL プロパティが無いため toggleAttribute で行う。
用語
- PubChem CID
- 米国 NIH / NLM が公開する化合物データベース PubChem の化合物 ID(整数)。このツールはどの入力もまず CID に解決し、その CID で物性・別名・3D 座標を取得する。URL に ?cid=1183 のように付けると起動時にその化合物を読み込む。
- PUG REST
- PubChem の REST API。無認証・CORS 可だが 1 秒あたり 5 リクエストまで。名前は compound/name、SMILES は compound/smiles、分子式は compound/fastformula で CID を引き、物性は property、CAS は synonyms、3D 座標は record/SDF?record_type=3d から取る。
- SMILES
- 分子構造を 1 行の文字列で表す記法(例: バニリンは COC1=C(C=CC(=C1)C=O)O)。入力にも使え、取得した SMILES は情報カードに表示される。PubChem の property 名は SMILES(無ければ ConnectivitySMILES)。
- CAS 登録番号
- 化合物ごとに付く「数字-数字-数字」形式の番号(例: バニリンは 121-33-5)。PubChem には専用エンドポイントが無いので、synonym として登録された番号を name 経由で解決し、表示用の CAS は synonyms から正規表現 ^\d{2,7}-\d{2}-\d$ で拾う。
- SDF(3D 座標)
- 各原子の座標と結合(結合次数)を持つ構造ファイル形式。PubChem の record_type=3d は計算で作られた配座で、3Dmol.js の描画と共役系の判定はこれを入力にする。3D が無い化合物は record_type=2d で代替する。
- 共役 π 系
- 二重結合や芳香環の p 軌道が隣り合ってつながり、π 電子が非局在化している範囲。このツールでは結合次数から「二重結合を持つ C / N / O / S」を選び、それに単結合で隣接して孤立電子対を出せる O / N / S(OH・OMe・NH₂ など)を加える単純な規則で判定する。立体的なねじれによる共役の切れは考慮しない。
- 単純 Hückel 法
- 共役 π 系だけを対象に、隣接原子間の相互作用(β)と原子ごとの補正(Van-Catledge のヘテロ原子パラメータ)で π 分子軌道を求める近似法。orbital.js に Jacobi 法による固有値計算として実装されているが、画面に出しているのは π 原子の選定結果(原子数・π 電子数と結合の色分け)だけで、軌道のエネルギーや HOMO / LUMO は表示していない。
- Horn の四元数法
- 2 つの点群を最もよく重ねる回転を、4×4 対称行列の最大固有ベクトル(四元数)として求める方法。このツールでは RDKit が作った 2D 座標と PubChem の 3D 座標(重原子のみ・同じ並び)を重ねる回転を求め、それを 3Dmol の初期視点にすることで、読み込み直後から 3D が 2D と同じ向きに見える。
- Wikidata P662 / P231 / P233
- Wikidata の項目が持つ外部 ID プロパティ。P662 = PubChem CID、P231 = CAS 登録番号、P233 = 正準 SMILES。日本語名を Wikidata の日本語ラベル検索(wbsearchentities)で項目にし、P662 → P231 → P233 → 英語ラベルの順に PubChem へ橋渡しする。
- RDKit.js
- 化学情報処理ライブラリ RDKit の WebAssembly 版。ここでは SDF(または SMILES)から 2D 構造式の SVG を描き、その 2D 座標を 3D との向き合わせに使う。3D 座標の生成はできないので 3D は PubChem のものだけを使う。
- 3Dmol.js
- WebGL で分子を描く JavaScript ライブラリ。SDF の読み込み、Ball & Stick などのスタイル、回転(画面軸 vx/vy/vz)、ローブ用の球(addSphere)に使う。既定のマウス操作は使わず、このツールが capture 段階でイベントを横取りして自前で処理している。